
Україна наближається до стандартів ЄС у сфері лікарських засобів: виклики та перспективи
Рівень наближення українського законодавства до Директиви 2001/83/ЄС, яка встановлює єдині правила обігу лікарських засобів у Європейському Союзі, сягає майже 90%. Про це йшлося під час бізнес-дискусії, організованої Федерацією роботодавців України, ГО «Правовий радник» та Державним науково-дослідним інститутом інформатизації та моделювання економіки за підтримки програми ЄС Ukraine2EU.
Учасники обговорили, як вимоги європейського законодавства вплинуть на продуктовий портфель українських виробників та, відповідно, на асортимент лікарських засобів в аптеках.
Юристи виявили ключові розбіжності
Експерт з питань євроінтеграції у фармацевтичній сфері ГО «Правовий радник» Любомир Питель представив результати порівняльно-правового аналізу Директиви 2001/83/ЄС та нового Закону України «Про лікарські засоби». Закон набуває чинності з 1 січня 2027 року, за винятком окремих положень.
За словами експерта, рівень імплементації директиви в українське законодавство є високим, але не стовідсотковим. Він навів ключові розбіжності, що стосуються насамперед виробників:
| Законодавство України | Право ЄС |
|---|---|
| АФІ (активні фармацевтичні інгредієнти) — лікарський засіб | АФІ — не є лікарським засобом |
| Ексклюзивність даних матеріалів реєстраційного досьє — 5 років | Ексклюзивність даних матеріалів реєстраційного досьє — 8 років |
| Ексклюзивність ринку — відсутня | Ексклюзивність ринку — 10 років |
Решта розбіжностей, за словами Л. Пителя, є технічними і потребують узгодження понятійного апарату та внесення точкових змін. Ці зміни будуть опубліковані у звіті та передані до Міністерства охорони здоров’я України.
Олександр Ільков, генеральний директор Урядового офісу координації європейської та євроатлантичної інтеграції, зазначив, що Україна формально відкрила переговори за другим кластером, до якого входить розділ «Захист прав споживачів та охорона здоров’я». Скринінговий звіт Єврокомісії підтверджує високий ступінь наближення українського законодавства.
Ризики для фармацевтичних виробників
Ігор Гужва, виконувач обов’язків директора ДНДІІМЕ, пояснив, що оцінка впливу є інструментом, який дозволяє визначити поточний стан галузі, розбіжності в законодавстві України та ЄС, а також потенційні витрати для бюджету, бізнесу та населення.
Володимир Антків, науковий співробітник ДНДІІМЕ, розповів, що виробників запитуватимуть про кількість препаратів, які потребують нових досліджень, їхню вартість, а також про препарати, які можуть вийти з портфеля.
Учасники заходу анонімно оцінили вісім категорій ризиків. Найбільших інвестицій та уваги, за їхніми оцінками, потребують біоеквівалентність, реєстраційні досьє та вимоги належної виробничої практики (GMP).
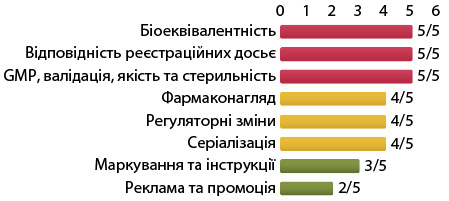
Марина Слободніченко, експертка з питань фармацевтичного регулювання, наголосила на важливості оцінки таких ризиків, як втрата частини продуктового портфеля, недостатність інвестицій у GMP, валідацію процесів та лабораторні послуги, а також час, необхідний для виконання вимог.
Костянтин Ващенко, директор з питань взаємодії з органами державної влади ПрАТ «Фармацевтична фірма «Дарниця», назвав фармаконагляд та промоцію найменш ризикованими сферами. Водночас, він відзначив військовий ризик, який ускладнює капітальні інвестиції, і запропонував максимально відсунути терміни, що потребують значних вкладень.
Реалістичність термінів впровадження
У спільній позиції ЄС від 12 жовтня 2026 року зазначено намір України до 2032 року забезпечити відповідність вимогам Директиви 2001/83/ЄС щодо дозволів на реєстрацію лікарських засобів. Однак Єврокомісія цю дату не підтвердила.
Для розгляду питання щодо перехідного періоду до 2032 року ЄС потребує детальної інформації від України, зокрема щодо кількості препаратів, зареєстрованих в Україні, але без дозволу на обіг в ЄС, забезпечення пацієнтів критично важливими ліками тощо.
Під час голосування учасники заходу оцінили шанси виробників привести досьє у відповідність із Директивою до 2032 року: 35% налаштовані оптимістично, 65% вважають малоімовірним.
Доступ до ринку ЄС
Україна порушувала питання взаємного визнання GMP-сертифікатів та розширення Угоди про оцінку відповідності та прийнятність промислової продукції (ACAA) на лікарські засоби. Єврокомісія вважає, що це «не на часі», оскільки спершу необхідно привести законодавство та виробництво у відповідність із вимогами ЄС.
Марина Слободніченко також зазначила, що інституційна спроможність регулятора є ризиком, який не оцінюється у грошовому вираженні. Українське фармацевтичне агентство наразі не має достатньої кількості експертів для оцінки досьє.
Досвід країн, що приєдналися до ЄС
Старший експерт Ukraine2EU Даріус Жеруоліс нагадав, що під час розширення ЄС у 2004 році кілька країн отримали перехідні періоди на 3 роки для повторної реєстрації фармацевтичних досьє. Він радить оцінювати вплив на рівні конкретних препаратів.
Поширені запитання
— Що таке біоеквівалентність?
Це підтвердження того, що лікарські засоби є фармацевтично еквівалентними або альтернативними, а їх біодоступність знаходиться в межах встановлених критеріїв.
— Чи подорожчають звичні ліки в аптеках через перехід на правила ЄС?
Однозначного прогнозу немає, оскільки триває оцінка впливу. Виробники оцінюватимуть втрату портфеля, а держава — наслідки для закупівель і пацієнтів.
— Чи зміняться інструкції та упаковка звичних українських препаратів?
Так, дані про лікарські засоби поступово оновлюватимуться відповідно до стандартів ЄС.
— Чи залишаться в аптеках ліки, які випускаються за попередніми рецептурами чи стандартами?
Ні, після завершення перехідного періоду всі препарати на ринку мають відповідати вимогам Директиви ЄС. Препарати, реєстраційні досьє яких не будуть оновлені, доведеться зняти з виробництва.
— Чи вплине євроінтеграція галузі на появу нових європейських ліків в Україні?
Так, повна гармонізація законодавства та спрощення регуляторних процедур у майбутньому полегшать вихід західноєвропейських виробників на український ринок, що розширить вибір препаратів для пацієнтів.
Коротко: головне
- Рівень наближення українського законодавства до Директиви 2001/83/ЄС становить майже 90%.
- Основні розбіжності стосуються статусу АФІ та строків ексклюзивності даних і ринку.
- Найбільших інвестицій потребують біоеквівалентність, реєстраційні досьє та вимоги GMP.
- Намір досягти відповідності до 2032 року згадано у спільній позиції ЄС, але Єврокомісія цю дату не підтвердила.
- Щодо асортименту українських виробників, однозначних висновків про можливі зміни поки що немає.
За матеріалами: www.apteka.ua